3.9 杂化泛函与GW方法#
前面我们发现,在采用GGA-PBE泛函下计算金刚石Si的能带时,得到的带隙只有0.55eV,与实验1.12eV差很多,而采用LDA-PZ泛函得到的只有0.41eV(如果在LDA下重新结构优化,得到的晶格常数更小,带隙会比0.41eV更小一点),这是LDA/GGA泛函的缺点。为了得到相对准确(和实验相比)的带隙,可以采用杂化泛函(Hybrid functionals),HSE06就是其中一种(HSE是三个人名字母缩写)。
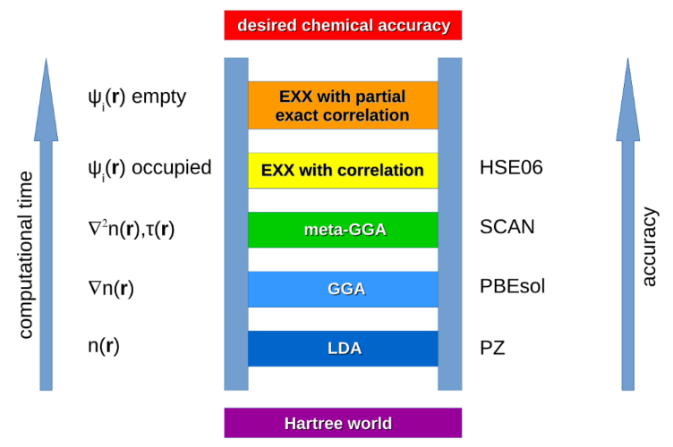
VASP对杂化泛函介绍:
https://www.vasp.at/wiki/index.php/Category:Hybrid_functionals
DFT计算可能用到的泛函类型及对应文献:
https://www.tddft.org/programs/libxc/functionals/
HSE06泛函计算能带流程:
1. PBE泛函下relax计算,得到优化完的原胞POSCAR(有时可以省略)
2. PBE泛函下scf计算,设置LWAVE=.TRUE.得到WAVECAR,用于下一步HSE计算读取(非必须)
3. HSE06泛函下自洽计算,ISTART=1,读取PBE的WAVECAR(帮助收敛)
4. 数据后处理+画图
注意:在HSE下不要做ICHARG=11的非自洽;这一点官方wiki有特别强调:
Warning: The electronic charge density must not be fixed for any hybrid calculation, i.e., never set ICHARG=11!https://www.vasp.at/wiki/index.php/Band-structure_calculation_using_hybrid_functionals
(1)HSE06计算的INCAR
在常规能带计算INCAR基础上加下面参数。注意,常规能带计算中ICHARG=11,而做杂化泛函计算时,ICHARG=0(表示从读取的WAVECAR中生成初始电荷密度)
# HSE
LHFCALC = .TRUE.
AEXX = 0.25
HFSCREEN = 0.2
TIME = 0.4
ALGO = Damped
HSE部分参数具体设置可以参照刘锦程博士的blog:
https://blog.shishiruqi.com/2019/05/20/hse/
(2)HSE06计算的KPOINTS
HSE06的band计算不支持line-mode的KPOINTS格式。下面是HSE计算能带时的KPOINTS范例,除了要给出布里渊区内部的k点之外(红色),还需要给出高对称点路径的k点(蓝色,权重为0)
Automatically generated mesh
26
Reciprocal lattice
0.00000000000000 0.00000000000000 0.00000000000000 1
0.16666666666667 0.00000000000000 0.00000000000000 8
0.33333333333333 0.00000000000000 0.00000000000000 8
0.50000000000000 0.00000000000000 0.00000000000000 4
0.16666666666667 0.16666666666667 0.00000000000000 6
0.33333333333333 0.16666666666667 0.00000000000000 24
0.50000000000000 0.16666666666667 0.00000000000000 24
-0.33333333333333 0.16666666666667 0.00000000000000 24
-0.16666666666667 0.16666666666667 0.00000000000000 12
0.33333333333333 0.33333333333333 0.00000000000000 6
0.50000000000000 0.33333333333333 0.00000000000000 24
-0.33333333333333 0.33333333333333 0.00000000000000 12
0.50000000000000 0.50000000000000 0.00000000000000 3
0.50000000000000 0.33333333333333 0.16666666666667 24
-0.33333333333333 0.33333333333333 0.16666666666667 24
-0.33333333333333 0.50000000000000 0.16666666666667 12
0.00000000 0.00000000 0.00000000 0.000
0.00000000 0.05555556 0.05555556 0.000
0.00000000 0.11111111 0.11111111 0.000
0.00000000 0.16666667 0.16666667 0.000
0.00000000 0.22222222 0.22222222 0.000
0.00000000 0.27777778 0.27777778 0.000
0.00000000 0.33333333 0.33333333 0.000
0.00000000 0.38888889 0.38888889 0.000
0.00000000 0.44444444 0.44444444 0.000
0.00000000 0.50000000 0.50000000 0.000
HSE计算的KPOINTS可以借助vaspkit分两步生成,先用303得到KPATH.in文件,再用251命令根据KPATH.in生成用于HSE计算的KPOINTS文件。
https://blog.shishiruqi.com/2019/05/22/vaspkit-hse-band/
KPATH.in文件是直接控制HSE计算的能带路径的。有些体系的能带路径不是非得采用KPATH.in里面的路径,可以人为选取一些重要的路径,见3.5.5(1)的说明,以减少HSE计算时的k点数量和计算所需内存。有些体系的能带路径特殊选取方式可以从相关文献中学习。
HSE计算非常耗时,计算时间约比普通PBE计算高3~4个数量级,k点密度可以适当比PBE低一些。PBE通常0.025(或者0.03),HSE可以0.04~0.05。
查看result和OUTCAR文件确认HSE计算成功后,采用vaspkit-25提取HSE的band数据。最后对比HSE06和PBE泛函算得的金刚石Si的能带:
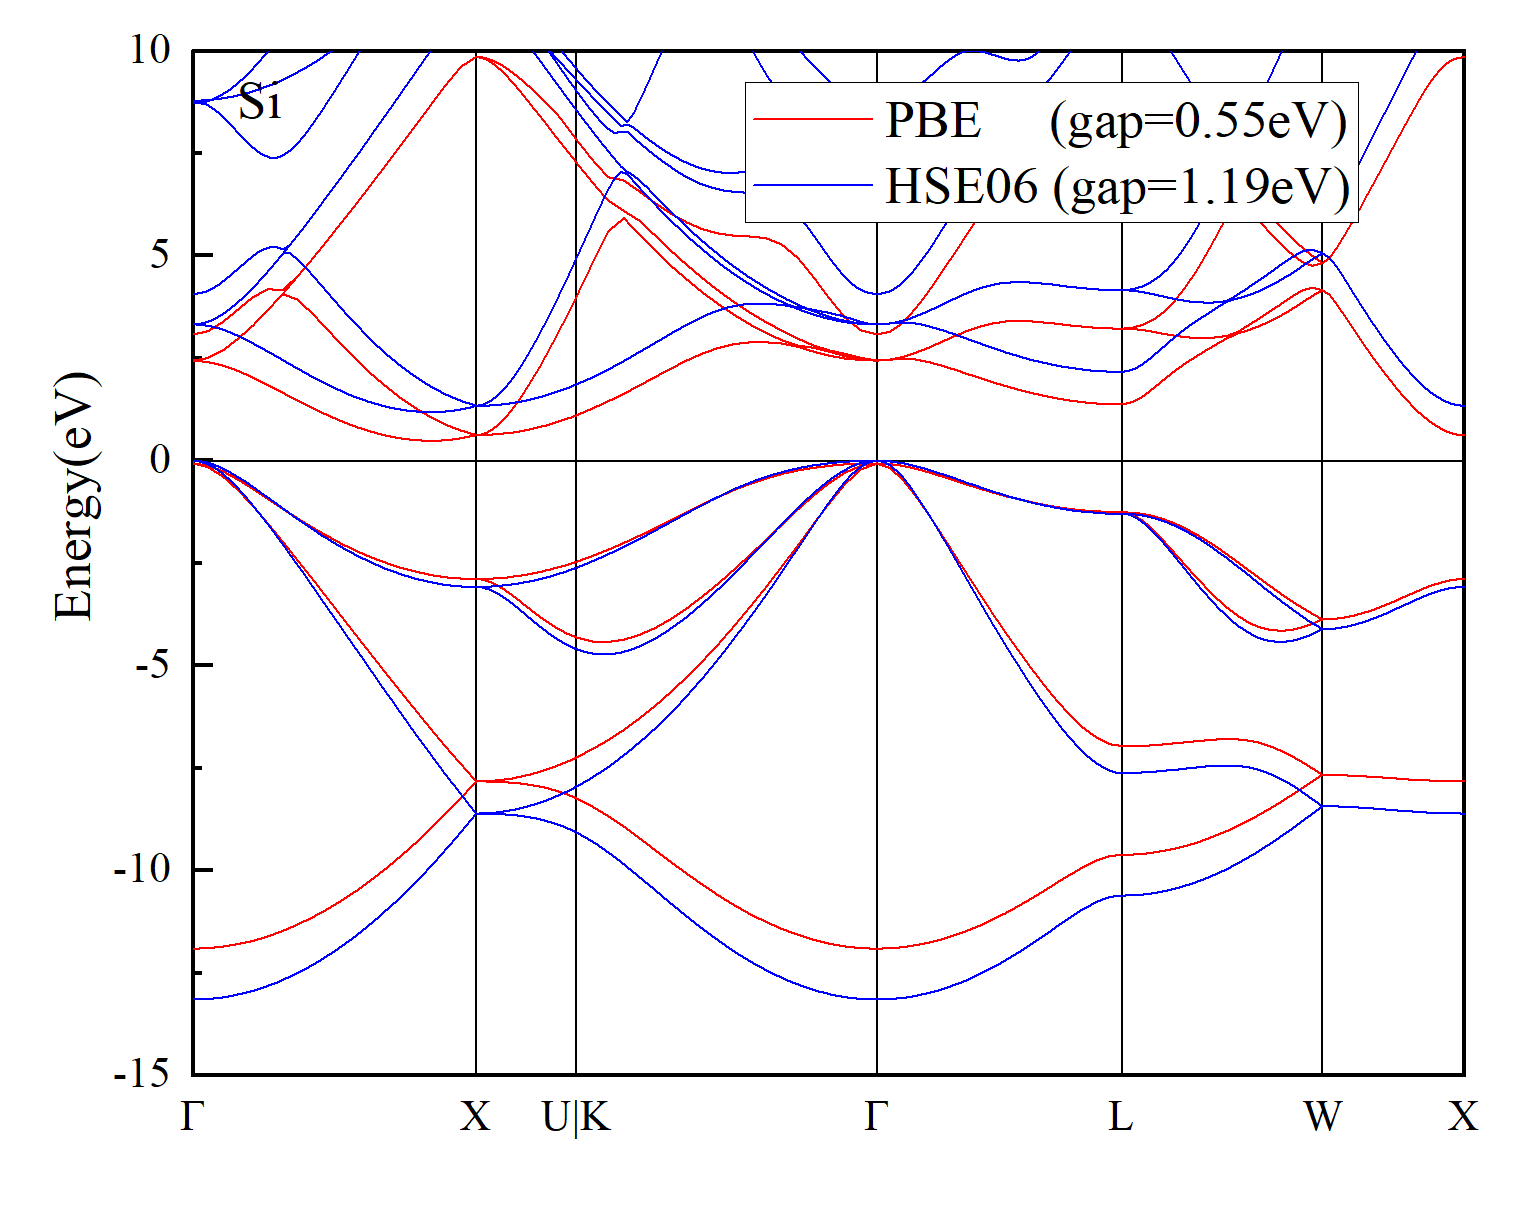
一般来说,相比于PBE,HSE不显著改变费米面附近的能带形状,而是主要影响带隙大小。另外,HSE06泛函只是杂化泛函的其中一种,其它杂化泛函(比如PBE0,HSE03等)得到的带隙可能又不一样。通常情况下HSE06得到的带隙会比PBE的带隙更可信(与实验符合得更好)。
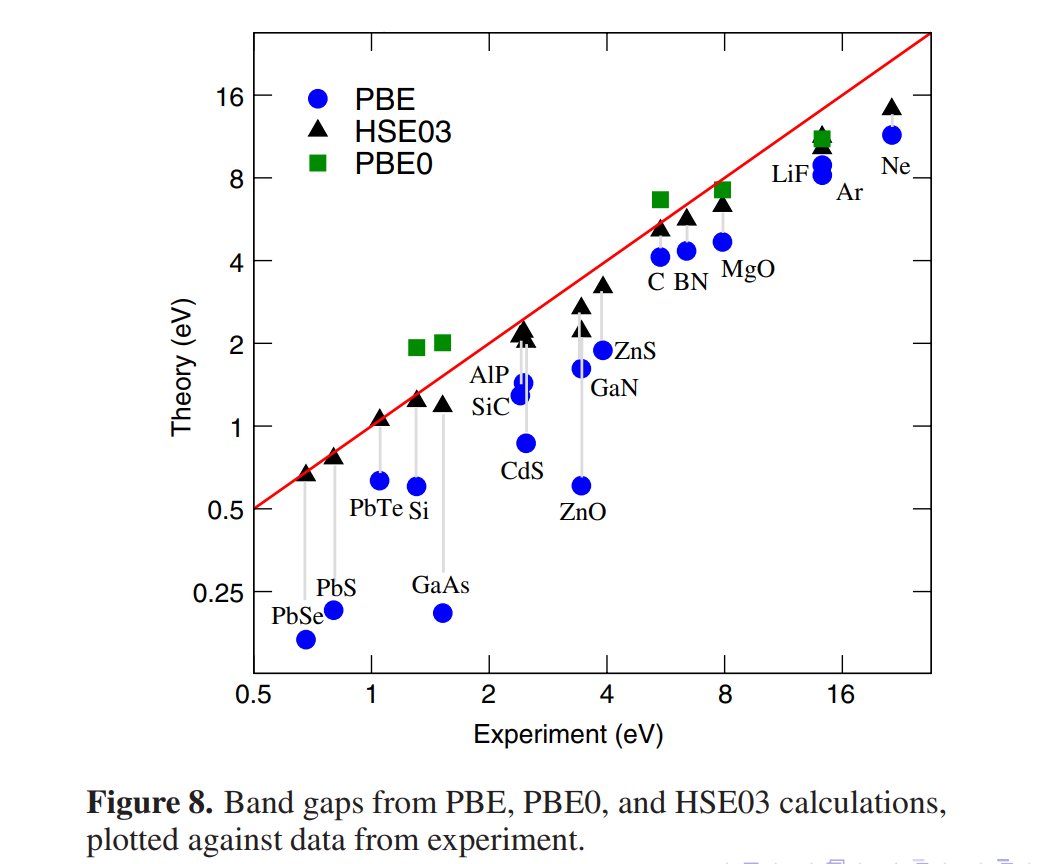
https://www.vasp.at/mmars/day2.pdf#opennewwindow
杂化泛函主要影响带隙,对晶格常数影响很小,因此一般不需要需要采用HSE06做结构优化。结构优化一般用PBE,LDA,PBEsol,SCAN等。如果有兴趣,可以自行采用HSE06做一个小体系的结构优化,并与PBE结果对比。只需要在PBE-relax的INCAR中加入HSE那些参数,其余参数包括KPOINTS都与PBE-relax一样
TABLE II. Lattice constants (A) for SLC34.
Solid     Structurea   Expt.b   SOGGA       PBEsol     LSDA       HSE
C            A4        3.555      3.556      3.561       3.537   3.553
Si           A4        5.422      5.430      5.442       5.410   5.444
Ge           A4        5.644      5.672      5.692       5.634   5.701
SiC          B3        4.348      4.374      4.380       4.355   4.372
BP           B3        4.527      4.528      4.540       4.509   4.543
BAs          B3        4.764      4.774      4.788       4.750   4.794
AIP          B3        5.450      5.461      5.472      5.436    5.472
AlAs         B3        5.649      5.670      5.682       5.639   5.691
AISb         B3        6.126      6.131      6.146       6.079   6.146
GaNc         B4        3.179      3.190      3.197       3.167   3.198
The Journal of chemical physics, 2012, 136(13): 134704.
除了杂化泛函之外,GW方法也会用来计算带隙。GW方法的计算量比HSE还大。以下是网上看到的一段话:
“HSE和PBE基于密度泛函理论,GW则基于多体格林函数理论;GW本质上要更加ab initio一些,HSE的中屏蔽杂化项是经验性的,GW中的W的屏蔽则是基于RPA,介电函数的结果HSE不如GW;GW难于完全自洽,计算量很大,往往都是通过DFT计算波函数获取波函数和电荷密度,然后基于此算格林函数G0和屏蔽势W0,如果完全自洽的话,那就是GW0;GW因为不是完全自洽的,通常作为post修正带隙的,HSE甚至可以用于离子弛豫。” (http://muchong.com/t-10559893-1)
PBE,杂化泛函以及GW方法得到的带隙对比:
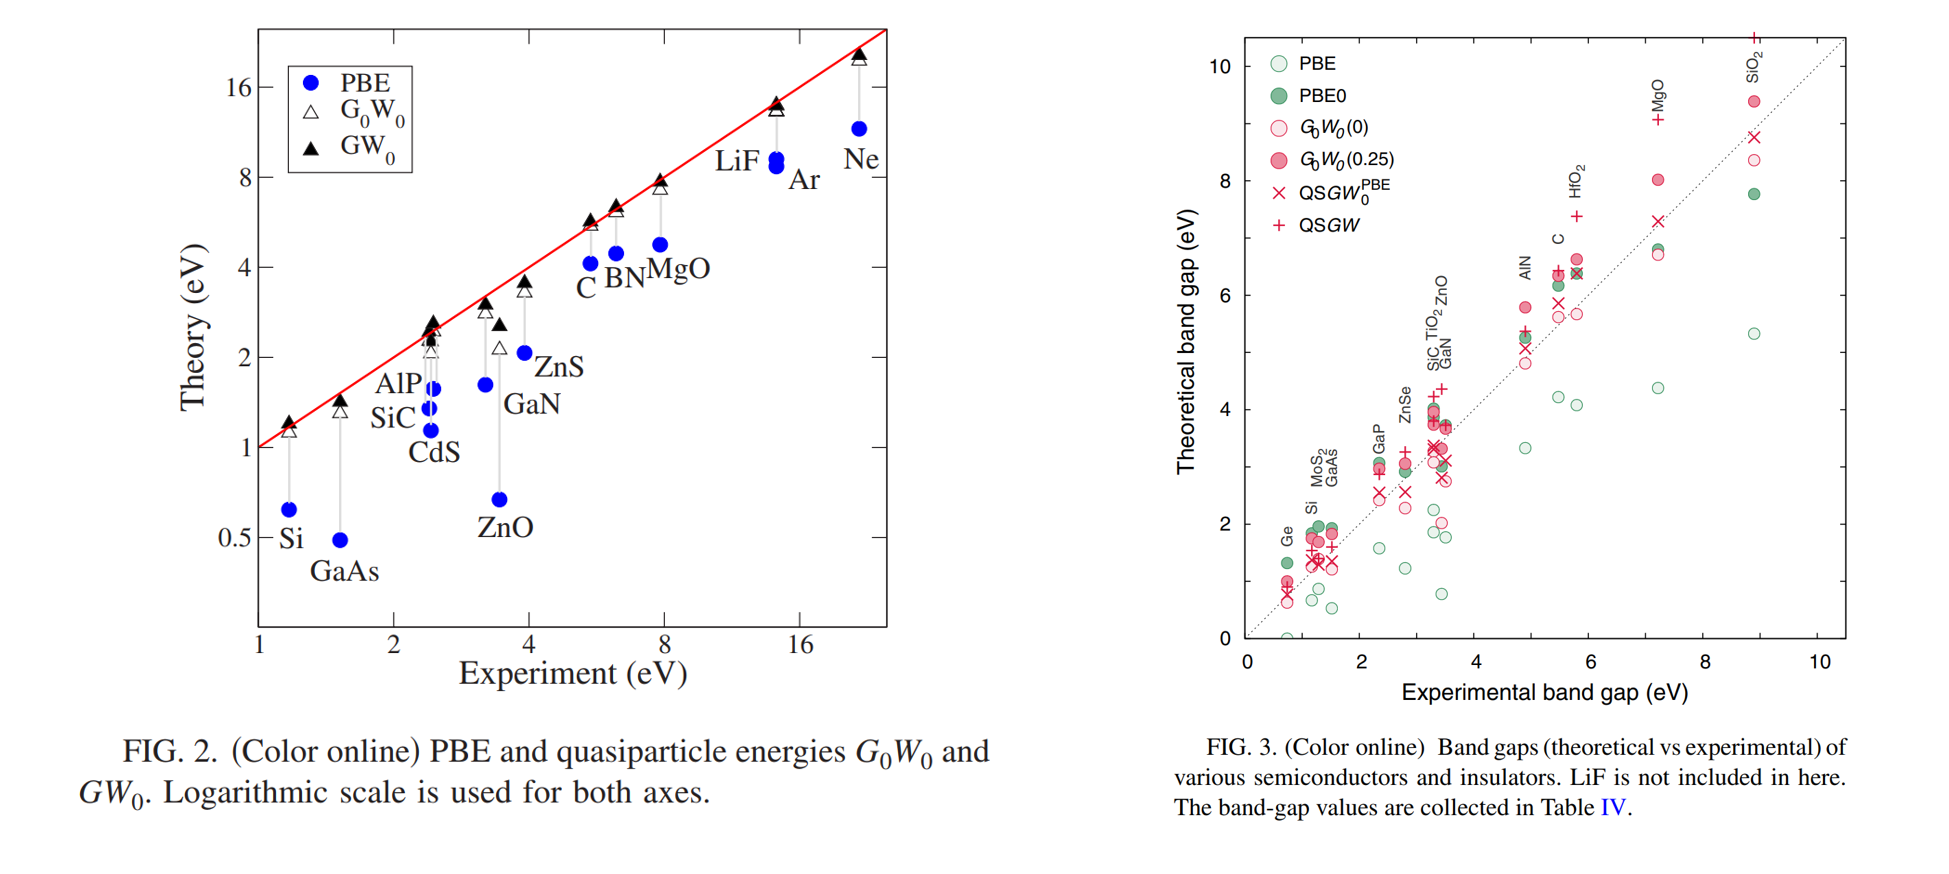
Physical Review B, 2007, 75(23): 235102.
Physical Review B, 2014, 90(16): 165133.
如何进行GW计算可以自行查阅VASPwiki说明
https://www.vasp.at/wiki/index.php/Bandgap_of_Si_in_GW
https://www.vasp.at/wiki/index.php/Practical_guide_to_GW_calculations
https://www.vasp.at/wiki/index.php/GW_approximation_of_Hedin%27s_equations