3.8 从头算分子动力学(AIMD)#
VASP可以进行从头算分子动力学(ab initio MD)的计算。基于绝热近似,离子和电子分开考虑,电子采用密度泛函理论计算,离子则基于牛顿力学(或分析力学)框架处理。给定一个状态(离子、电子密度分布),通过DFT计算出体系中离子的受力情况,再根据经典力学和系综理论得到离子下一时刻的位置与速度,如此反复来实现材料在外界条件(温度、体积、压强)下的动力学演化模拟。可以简单理解为:AIMD就是用一种高精度力场做MD模拟,MD模拟由牛顿运动方程控制,而“高精度力场”则表现在通过DFT计算每一时刻原子间受力。所以它和结构优化类似,但区别在于这里的“离子步”并不是朝着势能面极小值演化,而是具有温度热波动的原子运动。
一方面,AIMD可以用来评估材料在温度环境下的稳定性。有的文献将其称为Thermal stability,也有的文献称其为Kinetic stability。其含义都是:材料在温度激发下原子进行热运动时对分解或重建为较低能量结构的抵抗能力。
https://pubs.acs.org/doi/10.1021/acs.jpclett.2c02972
https://journals.aps.org/prl/abstract/10.1103/PhysRevLett.132.166001
可以通过一段时间的AIMD模拟,观察材料的能量变化以及化学键是否有断裂重组来评估体系的稳定性。
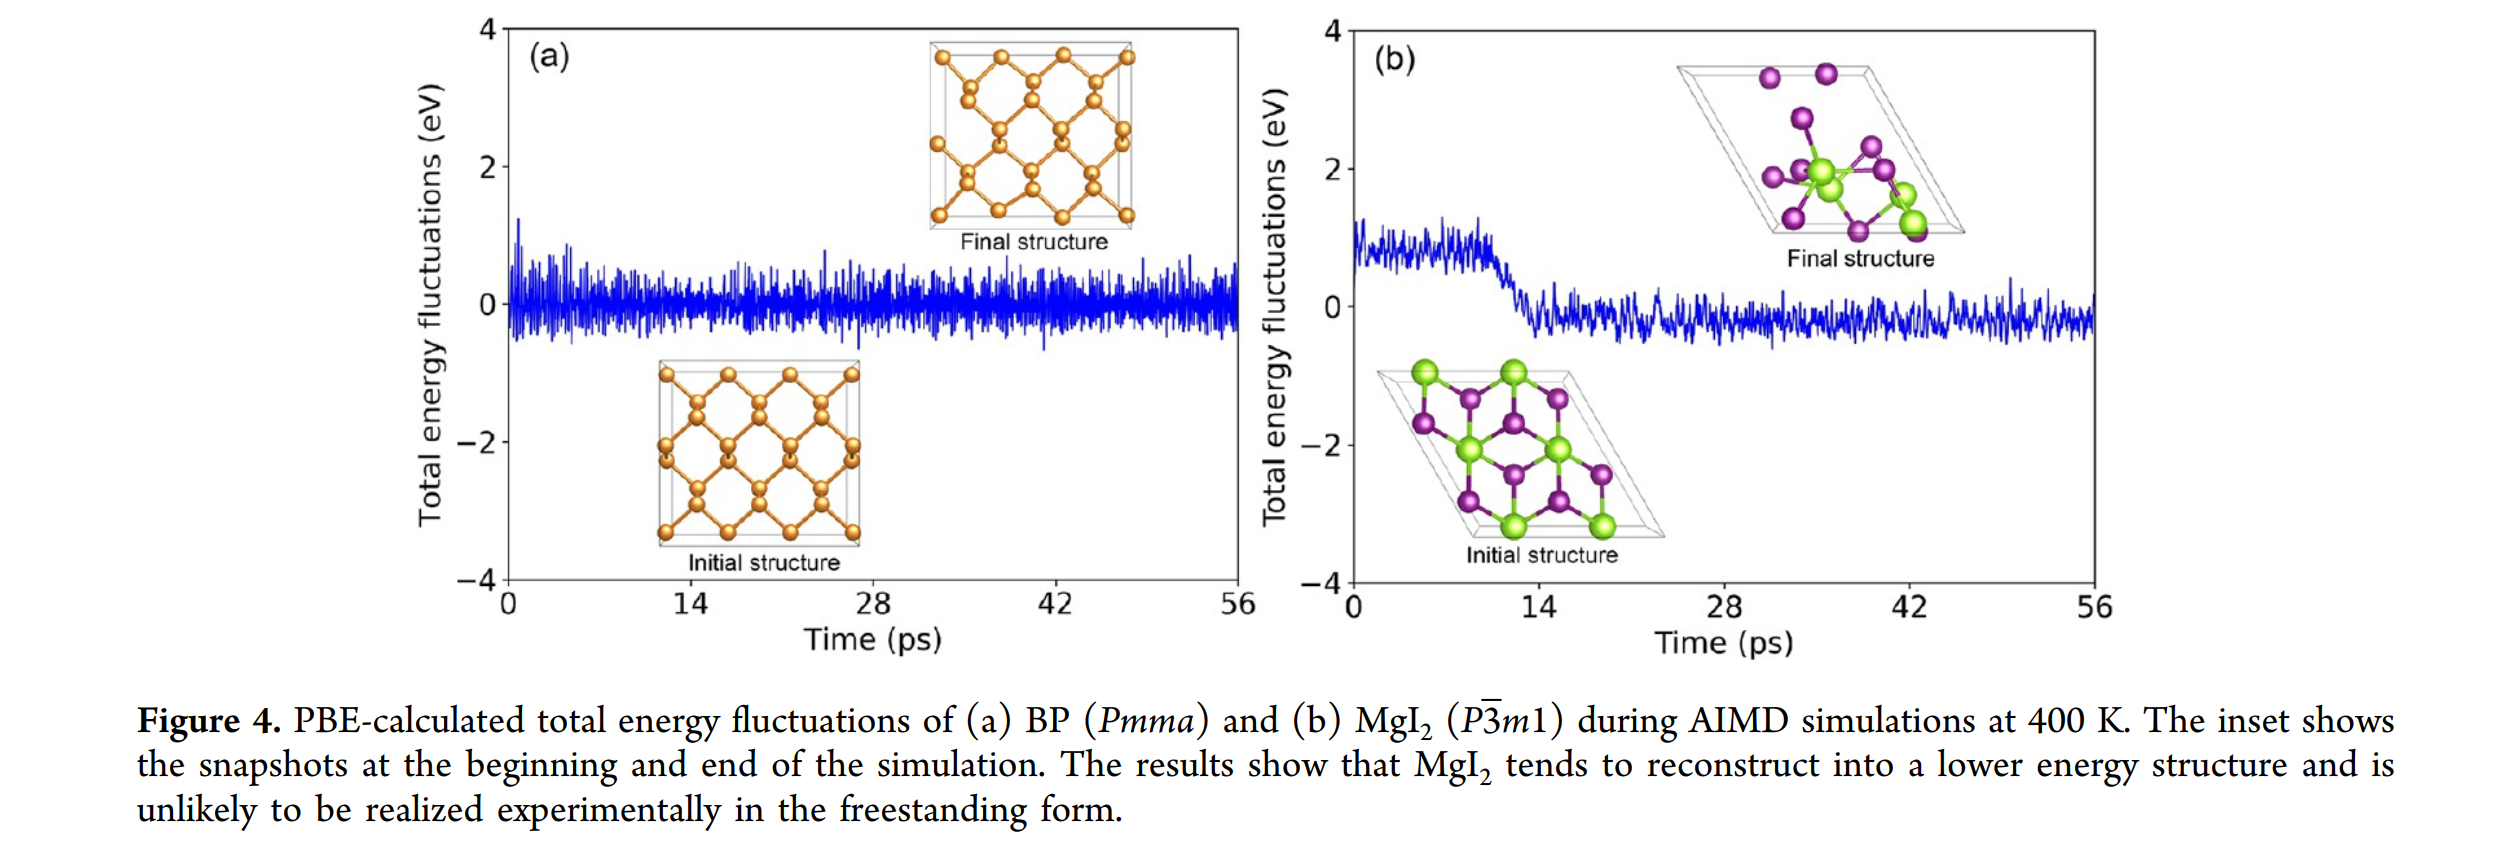
另一方面,AIMD可以研究原子的扩散运动,以计算离子电导率等输运性质,比如电池材料领域。同时在一些高温高压领域,常用AIMD模拟来计算物质高温下的力学性质,如状态方程,高温下的弹性系数Cij等。AIMD也可以用来研究相变,比如晶体的融化,固相之间的转变等。
AIMD计算量很大,一方面是需要构建超胞来尽可能消除尺寸效应。原子数少时,在有限温度下原子热运动自由度就受限制,没法模拟真实的情况。一般来说扩胞至三条轴大于或者接近10Å以增加体系的自由度,其中10是大部分研究者接受的标准,有些特殊的问题可能需要更大的尺寸;另一方面需要做近万次DFT计算。
用VASP做AIMD模拟时,几个关键的概念需要注意:模拟时的超胞多大;模拟的步长和时长多少;选用了什么系综(NVT, NPT, NVE,NPH);在什么温度下模拟;选用什么热浴来控温。VASP-wiki的AIMD计算参数说明:
https://www.vasp.at/wiki/index.php/Molecular_dynamics_calculations
| Ensemble | Andersen | Nose-Hoover | Langevin | Multiple Andersen |
|---|---|---|---|---|
| Microcanonical (NVE) | MDALGO=1, ANDERSEN_PROB=0.0 | |||
| Canonical (NVT) | MDALGO=1 ISIF=2 | MDALGO=2 ISIF=2 | MDALGO=3 ISIF=2 | MDALGO=13 ISIF=2 |
| Isobaric-isothermal (NpT) | not available | not available | MDALGO=3 ISIF=3 | not available |
| Isoenthalpic-isobaric (NpH) | MDALGO=3, ISIF=3, LANGEVIN_GAMMA_L=0.0 | |||
官网给了一个Si的AIMD例子:https://www.vasp.at/tutorials/latest/md/part1/