2.3.3 静态自洽计算INCAR主要参数#
下面我们将详细介绍静态自洽计算时INCAR中的常用参数,并对主要用到的参数如何取值做一些说明
ISTART = 0
ICHARG = 2
LCHARG = .TRUE.
LWAVE = .TRUE.
ENCUT = 400
ISPIN = 1
LREAL = Auto

# for static
NSW = 0
ISMEAR = 0
SIGMA = 0.05
NELM = 60
EDIFF = 1E-06
#LORBIT = 11
ISTART=1或者0,如果是1就是读取当前目录下已有的WAVECAR开始计算,0就是从头开始生成波函数。(在用有限位移法算声子谱时,合理利用这个参数可以节省计算时间)
ICHARG = 2是以原子电荷叠加生成初始电荷密度,并做自洽计算。
LWAVE和LCHARG,如果你的体系不是很大(比如近百个原子)那建议设为TRUE,因为后续可能会用到这一步生成的WAVECAR和CHGCAR.
ENCUT,截断能,取POTCAR中最大ENMAX的1.3倍通常足够,或者直接一律520eV。有些特殊体系可能需要700甚至1000eV。
ISPIN=1或者2 如果取1就是不考虑自选极化(即电子上下自旋完全简并),取2就是考虑。这个依赖于先验知识,如果我们研究的Si显然是不用考虑磁性,那取1就行。但是对于含有Fe、Co、Ni等元素,甚至含有d电子或者f电子的元素时,建议开启ISPIN=2确认是否有自旋极化,磁性相关参数在3.6节中介绍。
LREAL=Auto针对大体系有加速效果,默认是FALSE
NSW=0就是离子不动,即做静态计算,结合ICHARG=2的自洽,就是静态自洽计算了。有时候也用IBRION=-1来实现“静态”的功能。
NELM是最大电子步。如果自洽迭代步数超过这个数值仍未达到收敛(OSZICAR中前后两次电子步的dE没有小于EDIFF),那么退出自洽计算,并输出此时的力和能量。请注意,一般60个电子步如果能量还没有收敛趋势(达到1E-3或-4),而是一直在1E-2和1E-1附近震荡甚至发散(1E+2),那么意味着后面也不会收敛。此时需要考虑的问题是“电子步不收敛”,见2.3.5节。
EDIFF的取值默认是1E-4 单位是eV,小体系(十个原子以内)可以取到1E-6甚至1E-8;大体系(几十个原子)可以适当放宽,取1E-5或者1E-6.
ISMEAR和SIGMA,这两个参数是配套的,不同体系有不同的取法。
https://www.vasp.at/wiki/index.php/ISMEAR
对于大部分计算来说,ISMEAR主要取三种:1、0和-5
体系是金属,那在scf和relax时设置为ISMEAR=1,SIGMA=0.2
体系是半导体/绝缘体,那ISMEAR=-5(此时不需要SIGMA)
如果不知道体系是金属还是半导体,那ISMEAR=0,SIGMA=0.05是安全的选择。
对于计算DOS和总能,ISMEAR一律取-5,此时不需要SIGMA。注意,做能带计算时,ISMEAR不取-5,建议取0.
无论如何,当你不确定取什么时,ISMEAR=0和SIGMA=0.05都会是安全的选择。此外,在计算其他性质比如结构优化、DFPT法算声子、AIMD、或者需要考虑磁性、层状材料的vdW、SOC和+U等效应时,会需要设置其它参数。
附:ISMEAR和SIGMA的补充说明
我们这里进行的是0K下的基态性质计算,对于真实系统,0K下电子分布是费米狄拉克分布,不会有展宽(如下图最左侧a),但是这会引入一个δ函数难以处理(阶跃函数的导数即为δ函数,也叫Dirac函数)。在实际求解过程都会使用一些smearing方法来避免直接处理δ函数,比如Fermi-Dirac smearing、Guassian smearing、Methfessel Paxton smearing等,于是就有了“展宽”sigma的概念。
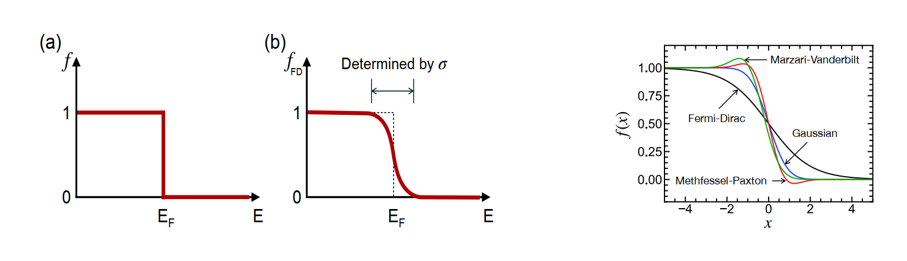
对于Fermi-Dirac smearing, 对应的就是ISMEAR=-1的情况(自行查阅VASP手册官网中关于ISMEAR参数说明)。但是这通常会需要非常密的Kmesh才能得到可靠的结果,因为在Fermi-Dirac smearing下,T=300K对应的展宽sigma=0.026eV,越小的展宽需要越密的Kmesh来保证收敛。所以大部分计算都不用FD-smearing,更多使用Guassian和MP等。选定一个smearing方法,通过在某一展宽sigma下求解,最后再将结果(一般是能量,扣除掉了电子熵TS之后)对展宽sigma取极限,回归到基态0K的情况。对于一个合理的计算来说,TS部分(电子熵,上面图中的entropy TS)不应该超过1meV/atom,此时free energy,energy without entropy和energy(sigma-0)三者的差值不超过1meV/atom(可能由于计算精度不够会~10meV/atom)。
注意,对于高温下的金属体系模拟,电子熵的贡献(对能量和力的贡献)可能很重要,此时需要取ISMEAR=-1,以及相应的模拟温度下的SIGMA的值。
关于smearing以及展宽的问题请查阅:
(1)Density Functional Theory(David S. Sholl,中英文版都有)第三章第一节
(2)VASP早期论文:Kresse G, Furthmüller J. Efficiency of ab-initio total energy calculations for metals and semiconductors using a plane-wave basis set[J]. Computational materials science, 1996, 6(1): 15-50.