3.5.5 能带与态密度分析Ⅰ#
(1)能带图是倒空间1BZ色散关系在高对称点路径上的信息。
横轴是波矢,量纲是长度的倒数,类似“电子准动量”,具体内容请复习能带理论。一条能带容纳两个电子(自旋兼并),所以对于bcc-Li原胞,体系3个价电子,能带图中费米能级下方只有两条能带,一条在-40eV深能级处,这里两个1s电子,另外一条穿过费米能级,这里只有一个电子,能带没有被占满,体系为金属。不过,如何严格定义“一条完整的能带”,似乎有不同的标准,有的会根据能量来划分不同能带,有的是根据对称性来划分。这一点可能需要查更多资料。
纵轴是能量,单位是eV,一般以体系的费米能级EF作为0eV。能带图沿着横轴被划分成了多个区域,每个区域就是一个高对称点路径。这些高对称点和路径取决于晶体结构的对称性(Bravais格子+轴比),目前大部分计算的文献,都会采用一些大家公认的原胞选取方式和倒空间布里渊区的高对称点选取方式,比如前面的bcc-Li结构,对应原胞和倒空间1BZ的高对称点和路径选取如下
A.3. Body-centered cubic (BCC, cI)
      (See Fig. 3 and Table 4.)
     Conventional lattice                                                       Primitive lattice
    a1 = (a, 0, 0)                                                              a1 =(-a/2,a/2,a/2)
    a2 = (0, a, 0)                                                             a2 =(a/2,-a/2,a/2)
    a3 = (0, 0, a)                                                             a3 =(a/2,a/2,-a/2)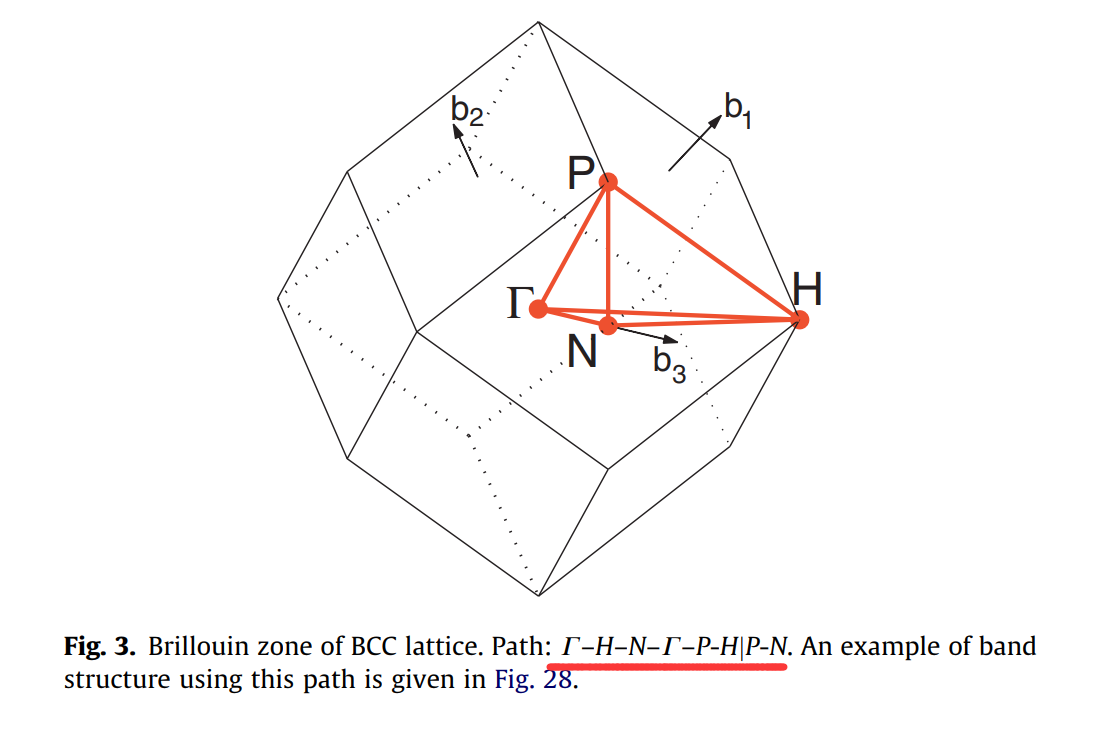
Table 4
Symmetry k-points of BCC lattice.
    xb1           xb2           xb3                       xb1           xb2          xb3
    0             0              0                        1/4           1/4          1/4           P
    1/2           -1/2           1/2          H           0             0            1/2           N
对于三维晶系,全部可能的倒空间BZ在文献(建议仔细阅读):
Computational materials science, 2010, 49(2): 299-312.
Computational Materials Science, 2017, 128: 140-184.
以及网页https://www.materialscloud.org/work/tools/seekpath
二维晶系,有5类不同的倒空间布里渊区,
The Journal of Physical Chemistry Letters, 2022, 13: 11581-11594.
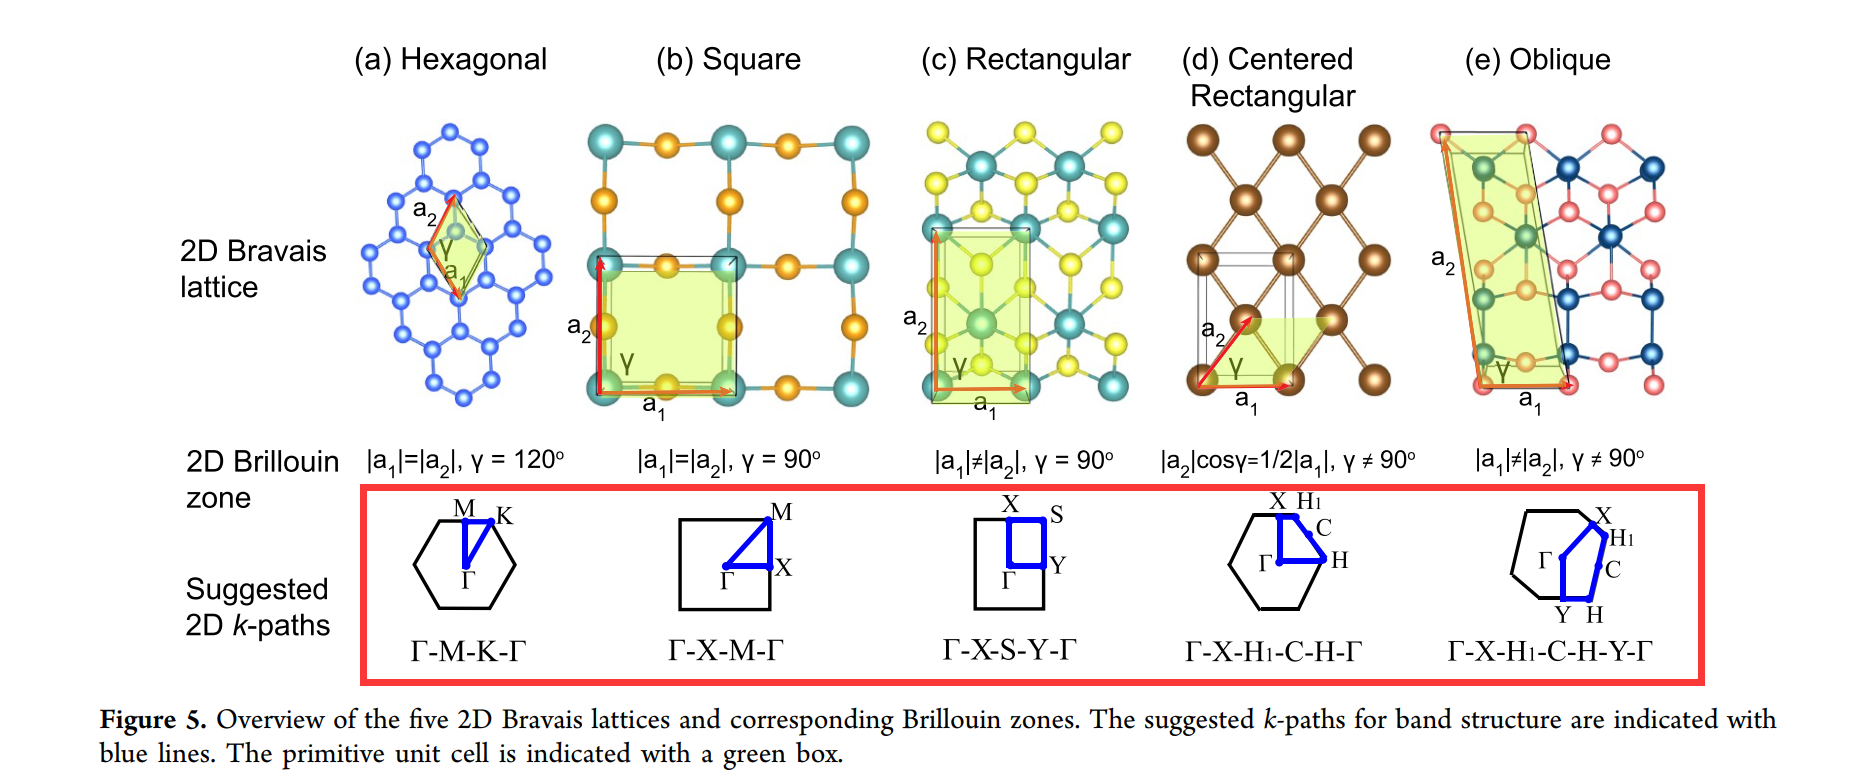
Vaspkit是以文献Computer Physics Communications, 2021, 267: 108033.的路径为准生成的原胞和倒空间1BZ以及能带路径。注意,能带的路径选取不是固定的,即不是必须要按照这些论文里给出的“建议默认路径”。有些论文会自己选取一些真正有价值的路径,比如反映出半导体的价带顶和导带底的位置,反映出金属体系中的某些有特征的色散关系(如Van-Hove奇点,或者平带)。对于一些复杂的晶体结构,少取一些不必要的路径,也可以有效地减少KPATH.in中的k点数量,减少计算所需内存和时间,尤其在某些大体系的HSE06计算中。
(2)态密度具体值的含义
VASP算出来的DOS,用vaspkit-111处理后得到的total-dos数据,从深能级开始积分到费米能级,得到的积分值正对应体系POSCAR中所有原子的价电子数之和(由POTCAR决定)。因此态密度DOS默认的单位是states/eV/cell ,其中cell的含义是指一个单位的POSCAR,一般文献中也是用的这个单位,有时候写法会省去cell。
费米面附近态密度的具体值是有物理含义的,一般来说,如果Ef处单原子的态密度值超过1states/eV/atom时(1是个经验判断标准),意味着当前体系很可能不稳定,会自发出现自旋极化,从而诱导出磁性,体系变成更稳定的铁磁态,见Stoner criterion. https://pubs.acs.org/doi/10.1021/jacs.4c05478(方法部分)。
有些文献会把DOS平均到分子式上,用states/eV/f.u.作为单位。对于磁性体系,就是states/eV/f.u./spin。举个例子,如果你的POSCAR里面有两个Li,那么算出来的DOS积分到Ef的电子数就是两个Li的价电子数,为6。此时一般把DOS再除以2,得到一倍化学式Li对应的DOS。如果你的体系的化学式写成了C2H2,但是POSCAR中是4个C,4个H,那么得到的DOS需要除以2,以匹配一倍化学式C2H2。
另外对于ISMEAR=-5算出来的dos曲线,积分值会与价电子数有偏差(通常会比实际价电子数高),尤其是当dos图存在很多很高的尖峰,比如深能级的电子,或者d/f电子。这可能是ISMEAR=-5时对dos曲线有某种修正带来的后果,一般不影响分析。如果取ISMEAR=0,算得的dos曲线积分就是严格等于价电子数。不过后者得到的dos曲线有时存在过多峰和低谷,不符合物理实际,所以一般算dos都以ISMEAR=-5。可以自行计算比较两种ISMAER得到的dos曲线。
(3)能带图与态密度图的对应
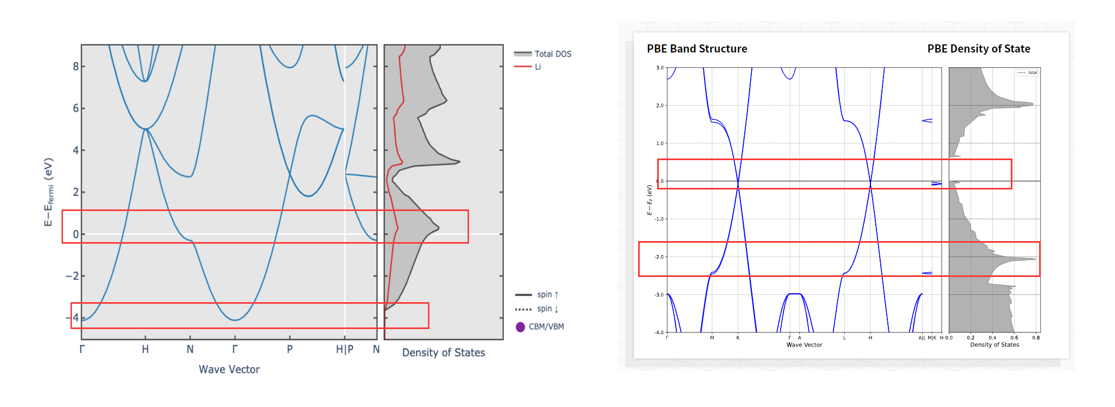
这二者本质上都是色散关系的反映,因此对于某个能量位置,如果这里有能带,那对应在态密度上必须得有值,否则就是算错了。比如前面bcc-Li,能带图在-3.6eV位置开始有能带,对应在态密度上就是-3.6eV处开始有值。另外,能带平坦的地方,对应在态密度上就有一个尖峰(Van Hove奇点),比如前面bcc-Li的band图的N点在费米面上方0.2eV附近是平坦的,对应在dos图上这个能量区间有个尖峰。对于那些深能级的电子,比如Li的1s电子,能带是非常平坦的,因为电子局域性非常强,对应在dos上就有尖峰(可以自行画出深能级的情况)。含有d电子或者f电子的体系,在能带图中也会有很多平坦的能带,对应在dos上就有很多峰。所以有时候不需要做投影能带分析,也很容易根据不同轨道电子的色散特征来判断该区域大致是什么电子轨道贡献。
比如fcc-Cu的能带结构,选取的赝势中,Cu外层价电子是3d10 4s1(11个价电子)
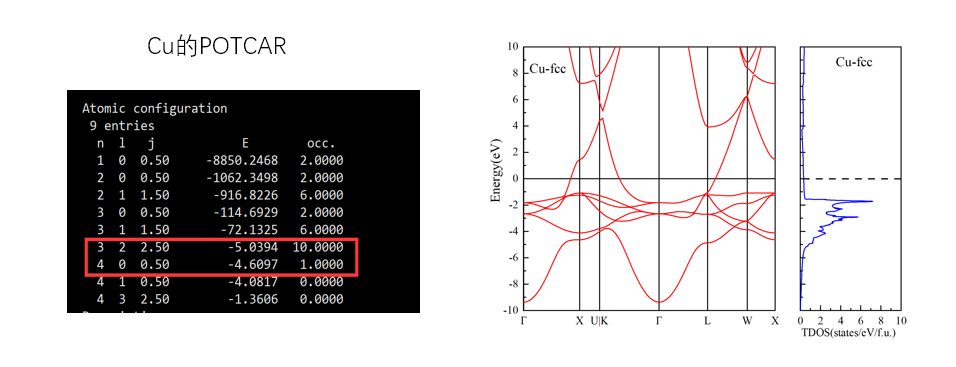
在能带图中能量范围-4eV~-2eV的能带很平坦,对应着Cu的3d10电子局域性强,在dos图中这个能量范围就有尖峰。在-10~-5eV范围内,Gamma点沿着X/L/K等方向的能带是类似二次函数,对应的正是近自由电子的色散关系,与前面的Li的能带类似。可以大致推测这个能量范围的能带主要是被Cu的4s电子占据(可以看出在费米面附近也存在一些二次色散关系,这些是Cu的4p轨道),这一点可以自行通过投影能带图以及投影态密度验证。
同时,对于非磁性体系,记住一条能带占据两个电子(自旋上下简并),在计算中,Cu的赝势里面有11个价电子,采用的是原胞,因此体系一共11个价电子。对应在能带图中就是有5条能带完全占据,低于费米能级,第六条能带半满,穿过费米能级。所以很容易推断,当你计算能带时的POSCAR很多原子时,价电子数一般也很多,就会看到费米能级下方的能带很多条。
错误示例下图(左图来源materials project;右图来源Atomly),很明显能带图和态密度对应不上,这应该是在计算band时错误选取了费米能级导致。
(4)判断金属/半金属(semi-metal)/半导体/绝缘体
对于没有自旋极化的体系来说:费米能级EF(前面的图中0eV处,因为vaspkit处理数据时自动进行了能量shift)处有能带穿过,即为金属;同时这也是费米能级的定义:0K下金属的电子在能量波矢空间的最高占据态。如果费米能级上下出现了间隙(band gap),就是半导体,比如金刚石Si结构的gap是1.12eV。如果这个gap大到一定程度,就视为绝缘体,这个“一定程度”没有十分严格的划分,不过5eV开始一般都叫绝缘体了(C金刚石的gap=5.45eV),在3-4eV可能还可以叫宽禁带半导体(SiC,gap~3eV)。Gap大小信息在dos图中同样可以映出来。同时,从能带图中可以看出半导体是“直接带隙”还是“间接带隙”。如果这个gap非常小,比如1meV量级甚至0,那就是半金属(semi-metal),金属性介于金属和半导体之间。
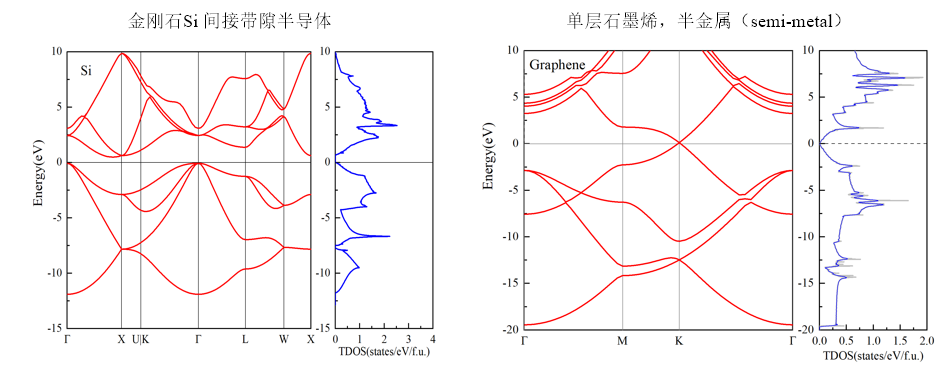
带隙大小、是否直接/间接带隙,可以从vaspkit生成的BAND_GAP文件中查看(vaspkit-211提取完能带数据后就会生成,或者直接vaspkit-911读取INCAR和EIGENVAL文件生成)。左图对于金刚石Si结构,算得的带隙band gap约0.55eV,比实验1.12eV小得多,这是PBE泛函的缺点,可以自行再用LDA泛函计算带隙,与PBE对比。后面我们会提到如何从计算上得到与实验媲美的带隙(HSE/GW)。右图的dos图有两条线,灰色是原始提取出来的数据,蓝色是通过origin适当平滑处理得到的(请自行查找相关资料,平滑处理需要符合实际,不能平滑过度)。Dos中的gap和band数据中的gap可能略有偏差,个人建议以dos的为准。
注意,带隙是有温度依赖的。而一般DFT计算得到的带隙都是0K下的(KS-DFT是基态理论,没法直接处理激发态),如果要得到有限温度下重整化带隙,见:
https://www.vasp.at/wiki/index.php/Band_gap_renormalization_in_diamond_using_one-shot_method
对于半导体/绝缘体,有时候VASP输出的DOSCAR中给定的费米能级可能会取在导带底(按照习惯一般对于半导体,费米能级取在价带顶或者价带导带中间),可以自行根据scf计算输出的DOSCAR第三列(电子态密度积分值,即电子数)来寻找正确的费米能级。DOSCAR中的电子数等于体系总电子数时的能量作为费米能级,然后手动修改FERMI_ENERGY.in文件中指定的费米能级,再用vaspkit后处理即可。但有一些例外,对于一些半导体材料,我发现从scf或是dos的DOSCAR中读取费米能级,得到的能带仍然无法使得价带顶处在0eV位置,而是略有偏差。此时,我的建议是从vaspkit-911生成的BAND_GAP文件中读取价带顶(VBM)的能量值,并将以此作为DOSCAR中的费米能级,再重新运行vaspkit生成能带数据。http://muchong.com/t-3237725-1
思考题:能带的CBM和VBM一定会出现在高对称点或者其路径上吗?如果不是,计算能带时只对高对称点及其路径采样是否可能漏掉CBM和VBM?
(5)反映是否有磁性
对于一些铁磁材料,如常温常压下的bcc-Fe,其能带图就会有两部分,一部分是自旋向上,另外是自旋向下,通常用颜色区分。同样,dos图也会有两部分,分别用正负值区分。但对于反铁磁体系,能带图和态密度中中上下自旋是完全一致的,见3.6.2
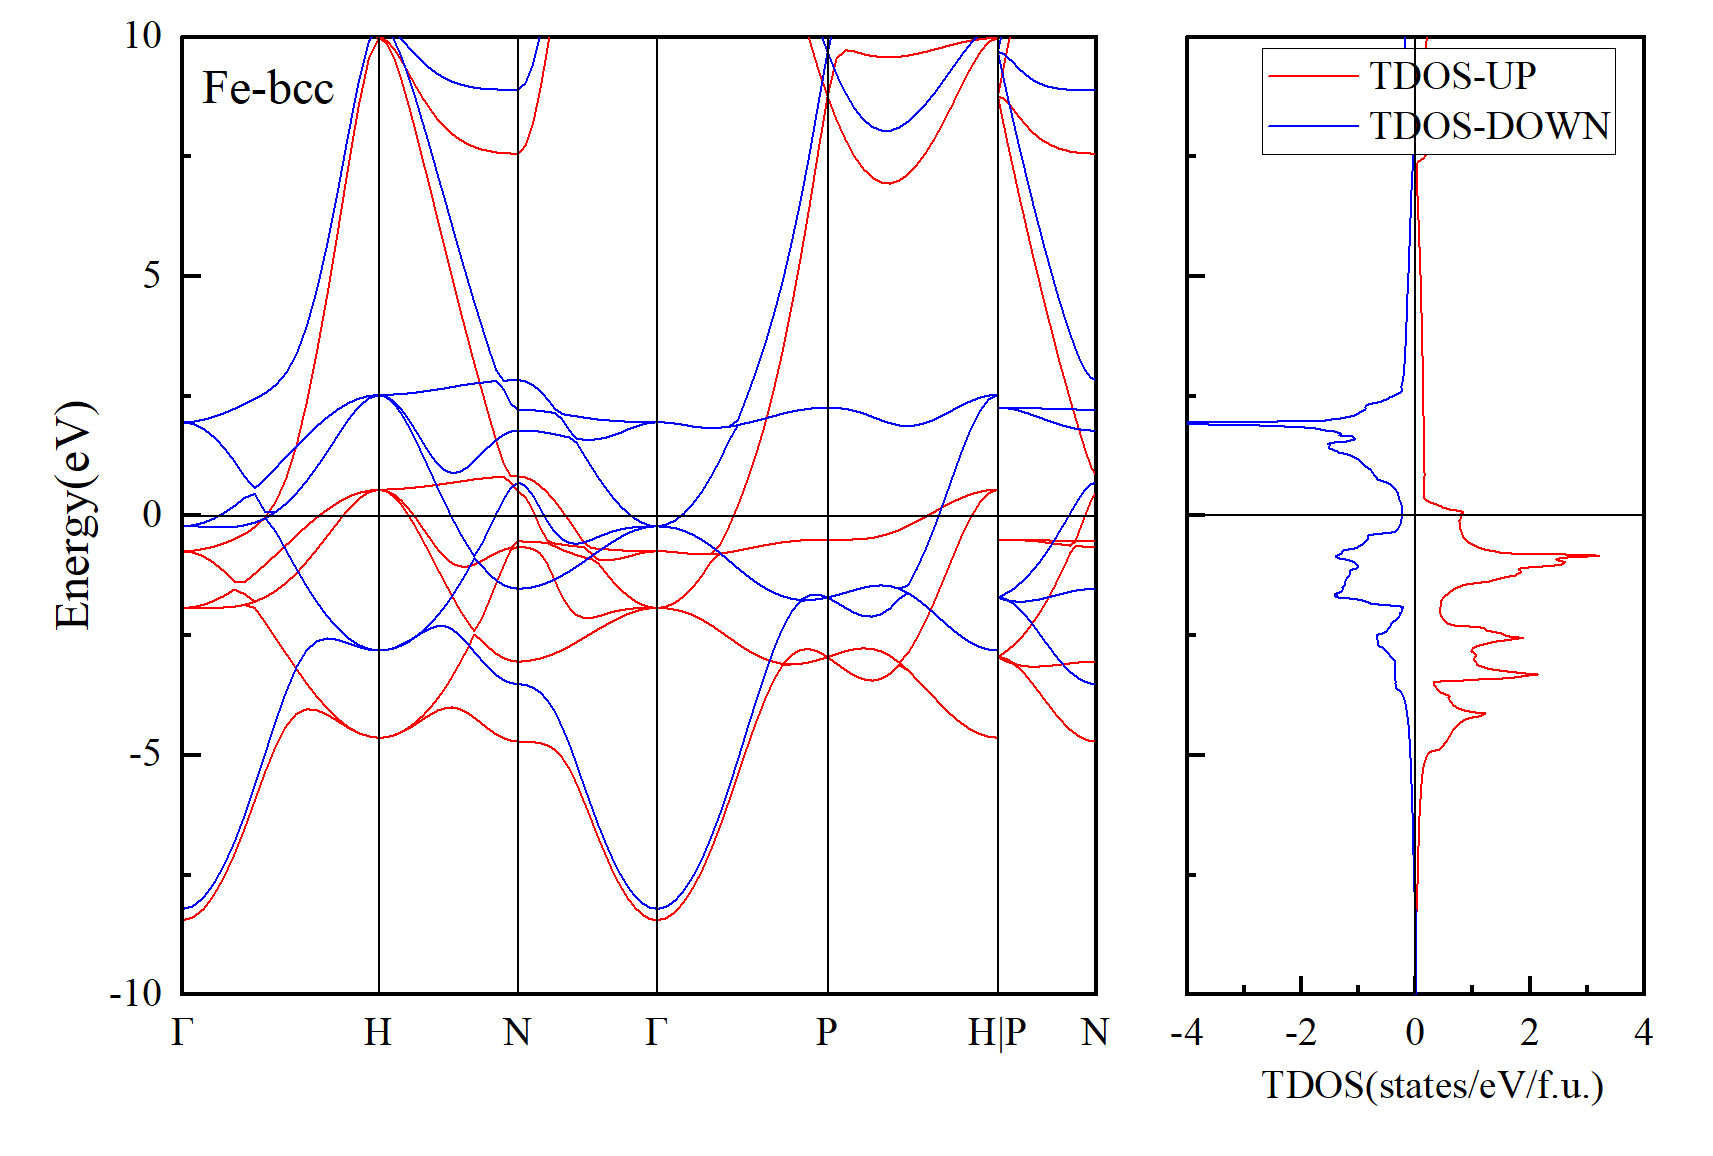
同样,对于Fe-bcc的能带结构,很容易可以分析出-7eV~-5eV能量范围的上下自旋的色散关系是二次,这里应该是Fe的两个4s电子分别占据,sp电子离域性强,能带展宽大(分布的能量范围)。在-3eV那附近的平坦的能带应该是Fe的六个3d电子占据(局域化,能带展宽小)。这一点可以通过投影能带和投影态密度来分析得到。