3.5.7 能带与态密度分析Ⅱ#
(1)相同晶体类型,价电子类似的结构其能带图类似
能带图很大程度上取决于晶体结构和元素的价电子类型(多少个价电子,最外层是sp电子还是df电子)。所以对于同一族的元素,如果它们晶体结构相同(可能晶格常数有差异),那么它们的能带结构也是类似的。比如,常压下碱金属都是bcc结构,感兴趣可以自行计算碱金属Li/Na/K/Rb/Cs的bcc结构的能带。还有C/Si/Ge一族的金刚石结构单质,其能带结构也是大致类似的,区别在于带隙大小不同。
(2)投影态密度中的px,py等xyz方向,直接和POSCAR中结构的朝向有关。
考虑一个二维单层石墨烯结构的原胞(2个原子)。首先考虑将石墨烯放置在xy面内,z方向加真空层,如下图左,注意真空层取在了z方向。根据前面的教程,你可以自行计算其电子态密度以及分波态密度(s,px,py,pz);然后,把该石墨烯放置在yz平面内,x方向加真空层,如下图右,注意真空层位置,以及相对原子坐标中x和z需要轮换。同样计算其分波态密度。
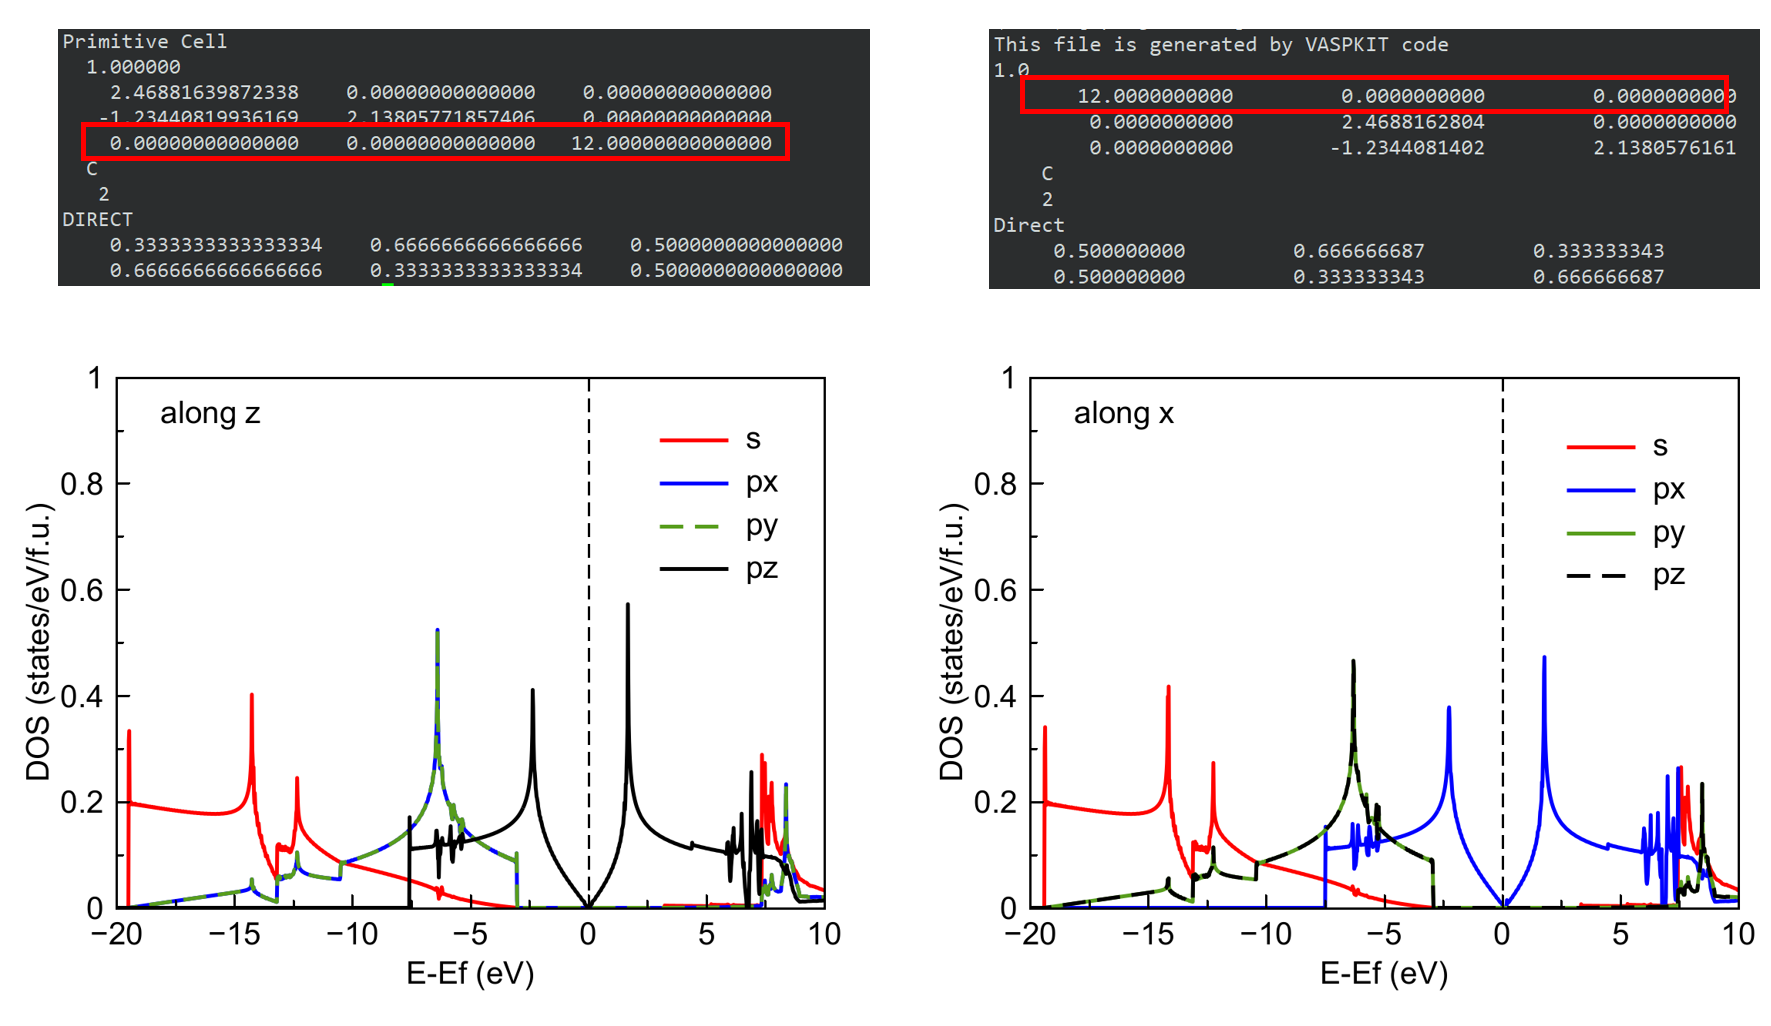
对于总态密度来说,无论结构取向如何,结果是一样的,这里不画出。对比分波态密度,很容易发现s轨道是一样的,因为s轨道没有取向性。而对于p轨道来说,左侧结构的pz分量和右侧结构的px分量等价。到这里你应该能理解“投影态密度中xyz反向取决于结构朝向”这一说法了。同时,很容易注意到左侧结构的px和py轨道分量是一样的,因为面内对称。
由于能带和态密度反应的是类似的信息,所以当你对一个结构取不同的坐标基失时,如果取的KPATH.in还是一样的,那就会得到不一样的能带图,但区别只是某些高对称的名字需要进行轮换。可以自行拿一个长方体结构进行测试。
(3)能带结构的调控——电子/空穴掺杂
实验上对于一个结构,可以掺杂其它元素来实现电子/空穴掺杂,依次调控材料性质。直接的方法是采用超胞法,间接的方法是采用虚晶近似(VCA),再次一点的方法是改变整个体系的电子数来实现。因为掺杂一般是选用临近族元素,主要影响就是电子数的变化。在计算上可以通过对体系添加/移走背景电荷(体系总电子数)来实现。在VASP中通过设置NELECT参数来控制体系总电子数的(默认等于POTCAR中的价电子数)。引入电子/空穴掺杂时,一般要考虑重新relax,掺杂一方面会导致晶格膨胀或收缩(具体取决于体系和计算结果),同时也会使得费米能级移动。因为费米能级是0K下电子最高填充能级,如果拿走一个电子了(空穴掺杂),那费米能级就会下移;反之,电子掺杂则使得费米能级上移。并且这可能会对材料其它性质造成影响(比如声子、电声耦合)
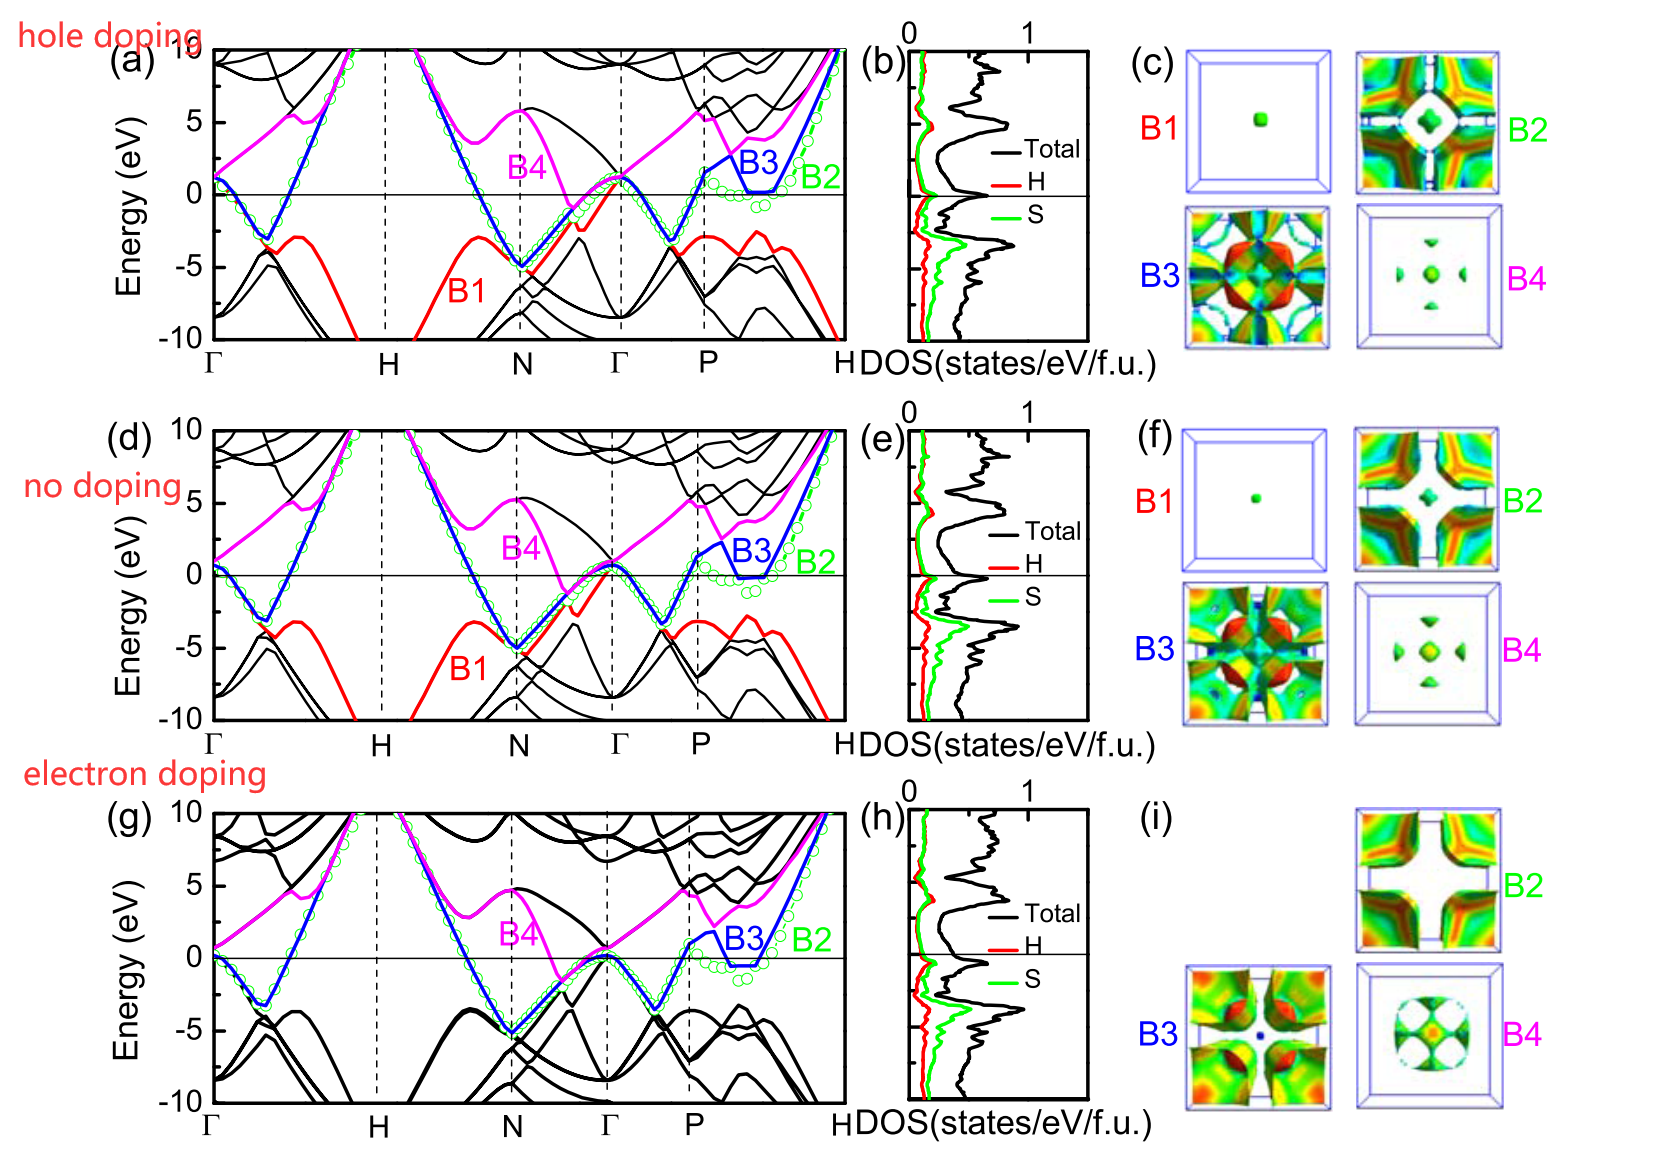
The Journal of Physical Chemistry C, 2022, 126(48): 20702-20709.
(4)能带结构的调控——应变/加压
二维材料有时候会施加双轴应变(对POSCAR的xy面内两条轴做±1~5%的应变,然后做ISIF=2的固定基矢的离子优化)来调控能带结构,尤其是费米面附近出现Van Hove奇点或者是Dirac点(拓扑)时。
Physical review letters, 2013, 111(19): 196802.
对于三维体系,则可以通过加压调控带隙(INCAR中设置PSTRESS)。
(5)超胞(大胞)的能带以及能带反折叠
越大的胞(POSCAR)对应的倒空间第一布里渊区就越小,最终画出来的能带也就会非常平坦,此时能带就失去了分析价值,因为很难看到色散,看到的基本上都是平带,此时一般借助态密度来分析。
在研究原子掺杂的问题时,一般两种处理方法,一是直接采用超胞法计算,二是采用虚晶近似(VCA)方法。后者不是教程重点,请自行网上搜索了解。对于前者超胞法,做法是:根据掺杂比例对待掺杂结构进行扩胞,然后尽可能地考虑掺杂位点进行元素替换得到掺杂后的结构。由于掺杂后的原胞会比未掺杂的胞大得多,此时超胞的能带结构就会很杂乱,没法直接和一开始对比,可以进行能带反折叠处理。
陈家鑫, 陈明星. 能带反折叠方法研究进展[J]. 物理学进展, 2023, 43(2): 25.