3.4.2 差分电荷密度#
差分电荷密度(charge density difference,电荷密度差分,一个意思),可以简单理解为同一个结构在成键(自洽计算)前后的电荷密度差值,用来直观定性地判断体系成键时不同区域的电子流向(A区域的电子流向B区域,使得成键)。
以CO分子为例:
(1)手动写一个POSCAR文件:先构建一个大胞(晶格大于10Å,尽可能减弱周期性带来的分子之间相互作用),在合适的位置放置C和O原子各一个,并且保证它们的距离合适。网上查找CO实验键长1.1283Å,所以建模型时键长也取1.128Å(取Cartesian坐标比较方便)。POSCAR内容如下
CO
1
10 0 0
0 10 0
0 0 10
C O
1 1
Cartesian
5 5 5
5 5 6.128
(2)(这一步结构优化可以省略)再做ISIF=2的结构优化(固定晶格,只优化原子位置)来得到理论键长(PBE泛函)。其中,KPOINTS只取111即可,ENCUT=520eV(C的ENMAX=400,这里取1.3倍比较安全)。POTCAR中C考虑了4个价电子,O考虑了6个价电子。基于先验知识,CO分子没有孤立电子,所以应该没有磁性,ISPIN=1即可。为了检验磁性,也可以在结构优化完,自己设置ISPIN=2(为简单起见,不额外设置初始磁矩,让程序自动设置)做一次scf计算,看OSZICAR中是否有磁矩来初步简单地判断是否有磁性。
确认结构优化成功后,从CONTCAR中读取得到的CO键长是1.143Å(比实验偏大,有可能是计算精度不够,不过PBE泛函的老毛病就是通常会高估键长和晶格)
(3)在新的目录下,用结构优化好的CONTCAR作为新的POSCAR,做一次静态自洽计算,并确保INCAR中设置了LCHARG=.TRUE.以保证输出自洽电荷密度文件。注:这一步的CHGCAR也可以直接用relax输出的CHGCAR。这一步我们获得了CO分子自洽的电荷密度文件,记为CHARGE-scf
(4)在新的目录下,做非自洽计算(NSCF)计算。这里的INCAR和上一步静态自洽计算的INCAR基本一样,唯一区别的参数就是ICHARG=12 (12的含义是生成初始电荷密度后,在后续迭代中不更新电荷密度)。这一步计算结束,得到了nscf的CHGCAR。这里的CHGCAR是VASP程序初猜的体系波函数,可以理解为未成键时的CHGCAR。
(5)将scf和nscf计算得到的CHGCAR文件都用vesta可视化,直观感受一下差别(文件有点大,打开需要点时间)
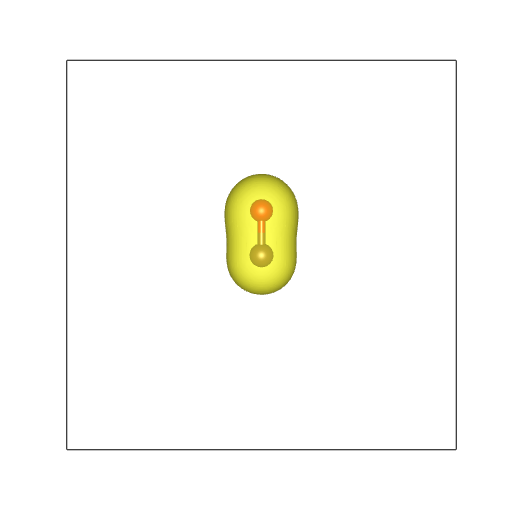
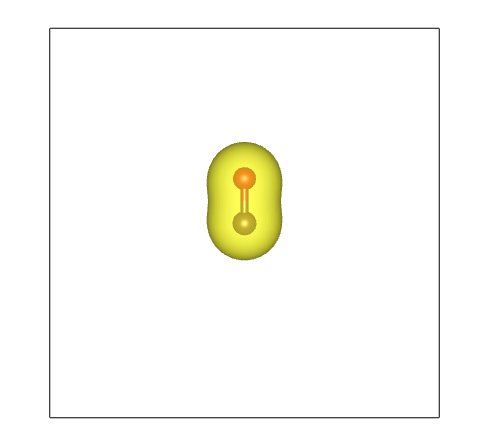
左边是scf的CHGCAR,右边是nscf的,可以看到左边经过自洽迭代得到的电荷密度上头大,下头小(红色是氧O原子),与右边不同。
(6)做scf和nscf的电荷密度差分:
方法一:可以在vesta里面做差,请自行网上搜索“vesta做电荷差分”关键词
https://blog.csdn.net/xk6891/article/details/104779701
方法二:借助辅助程序,这里使用vaspkit 的31 → 314 功能来处理:
                   Structural Utilities
1)  VASP Input-Files Kit      2) Mechanical Properties
3)  K-Pathfor Band-Structure  4) Structure Editor
5)  Catalysis-ElectroChem Kit 6) Symmetry Analysis
8)  Advanced Structure Models
               === Electronic Utilities
11) Density-of-States         21) DFT Band-Structure
23) 3D Band-Structure         25) Hybrid-DFT Band-Structure
26) Fermi-Surface             28) Band-Structure Unfolding
31)( Charge & Spin Density    42) Potential Analysis
51) )Wave-FunctionAnalysis    62) Magnetic Properties
65) Spin-Texture              68) Transport Properties
                      Misc Utilities
71)( Optical Properties       72) Molecular-Dynamics Kit
73) VASP2other Interface      74) User Interface
91) Semiconductor Kit         92) 2D-Material Kit
(0 Quit
        -->>
Charge Options
311) Charge Density
312) Spin Density
313) Spin-Up & Spin-down Densitv
314)( Charge-Density Difference
315) 2D Linear-Average Charge-Density
316) 1D Planar-Average Charge-Density
317) 1D Macroscopic-Average Charge-Density
318) Export CHGCAR/PARCHG to XcrySDen .xsf format
319) Export CHGCAR/PARCHG to Gaussian .cube format
320) Redefine Cell Size and Shape of CHGCAR
Advance Options ===
325)STM Simulation
(0 Quit
9) Back
--->> File Options
Input the Names of Charge/Potential Fileswith Space:
(e.g., to get AB-A-B type:~/AB/CHGCAR ./A/CHGCAR ../B/CHGCAR)
./CHGCAR R./CHGCAR注意是用scf的CHGCAR减去nscf的CHGCAR,所以两个CHGCAR的路径要注意前后顺序(有可能这一步会卡住,一直没有输出,当遇到这种情况时建议更换服务器或者用方法一)。将得到的CHGDIFF.vasp直接用vesta打开即可(下方最右侧):
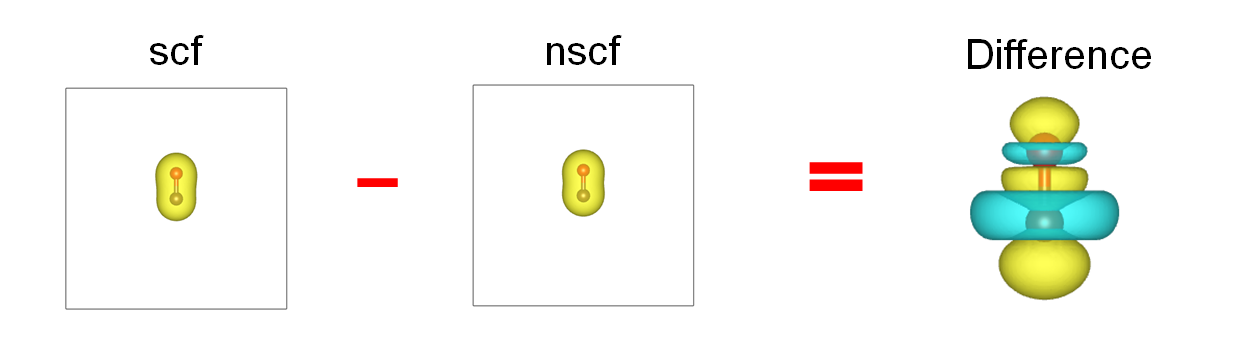
黄色区域对应的是电荷增多,蓝色对应减少(vesta默认设置)。这意味着CO分子中C与O在成键时,C和O(红色)的电子会往中间区域和上下两侧转移(相比于未成键时的孤立原子来说),中间黄色区域增加的电子可以理解为CO分子中的共用电子对。
有时候需要在vesta里面调整Objects-Properties-Isosurfaces来调整显示效果,请自行研究。
另外一个例子是MgB2(层状材料,常压下超导转变温度39K的超导体)。可以作为差分电荷密度的练习。MgB2的晶体结构数据如下:
mgensium diboride
1.0
3.068802008 -0.000000000 0.000000000
-1.534401004 2.657660498 -0.000000000
-0.000000000 -0.000000000 3.525151116
Mg B
1 2
Direct
0.000000000 0.000000000 0.000000000
0.333333343 0.666666687 0.500000000
0.666666627 0.333333313 0.500000000
这里直接给出差分电荷结果(橙色小球为Mg原子):
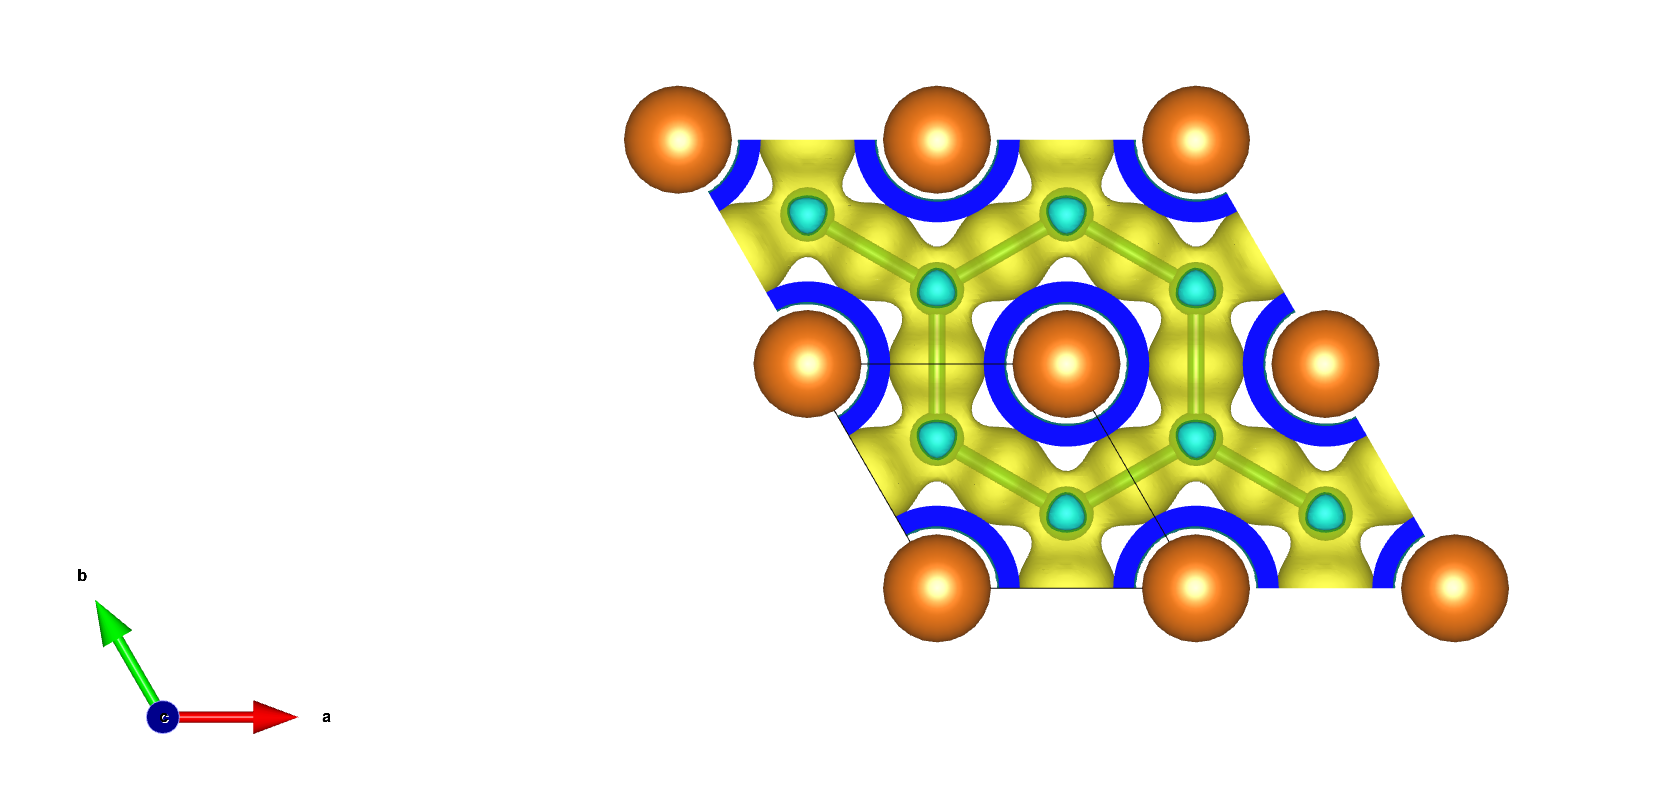
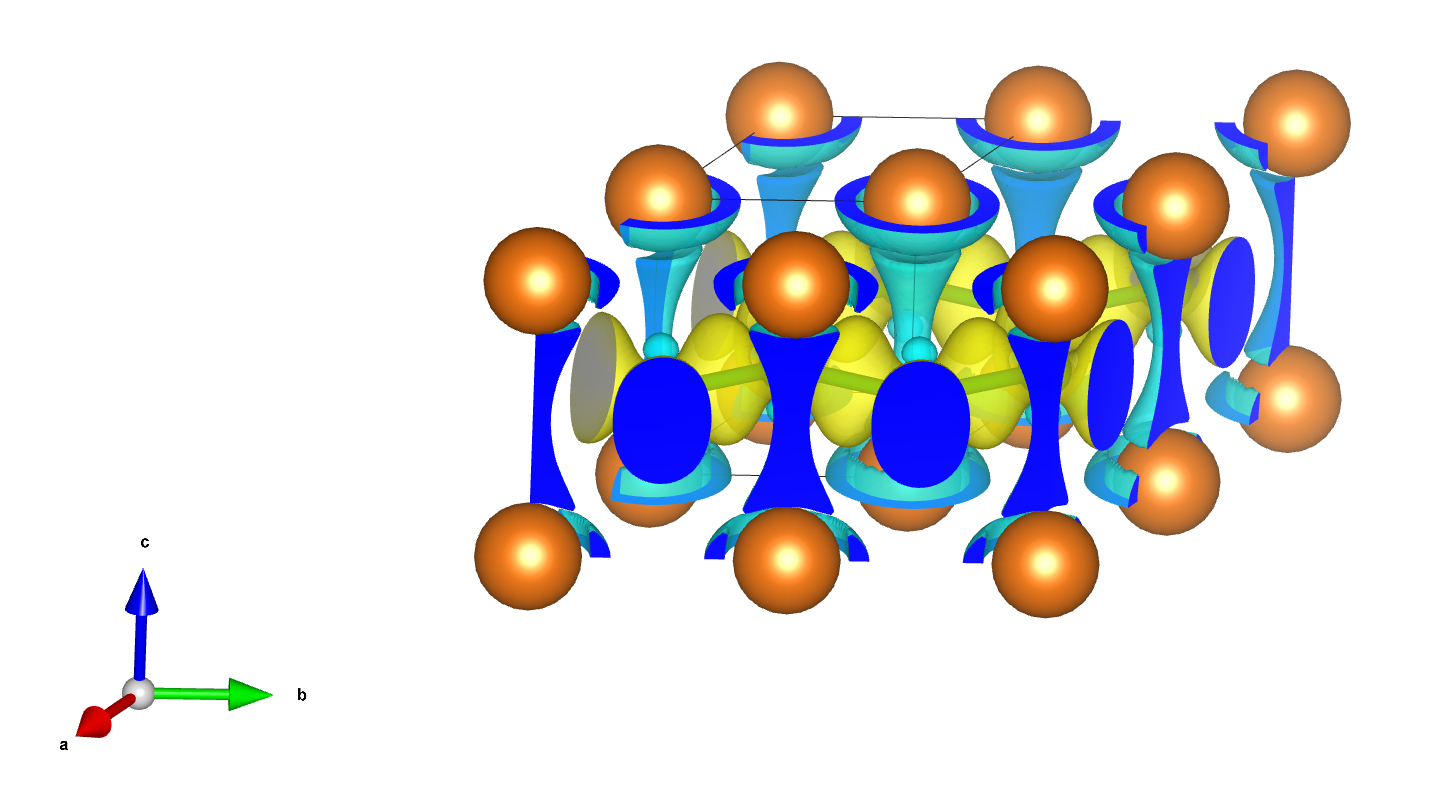
黄色区域对应的是此处电荷增多,蓝色对应减少。很明显,定性上看,Mg的电子向B层转移了。有时候需要在vesta里面调整Objects-Properties-Isosurfaces来调整显示效果,请自行研究。
注意,这里画的差分电荷密度都是原子成键之后自洽的电荷密度,与每个原子之间未成键时的孤立原子电荷密度叠加,之间的差。实际上,差分电荷密度有很多种定义。取决于研究的问题,电荷密度差分的其它情况,请参考刘锦程博士的blog:https://blog.shishiruqi.com/2019/07/12/chgdiff/